CAPABILITIES
功能模块与核心能力
从业务闭环到 AI 专家能力,完整的产品能力说明
合规底座:平台层一次到位,不打补丁式合规
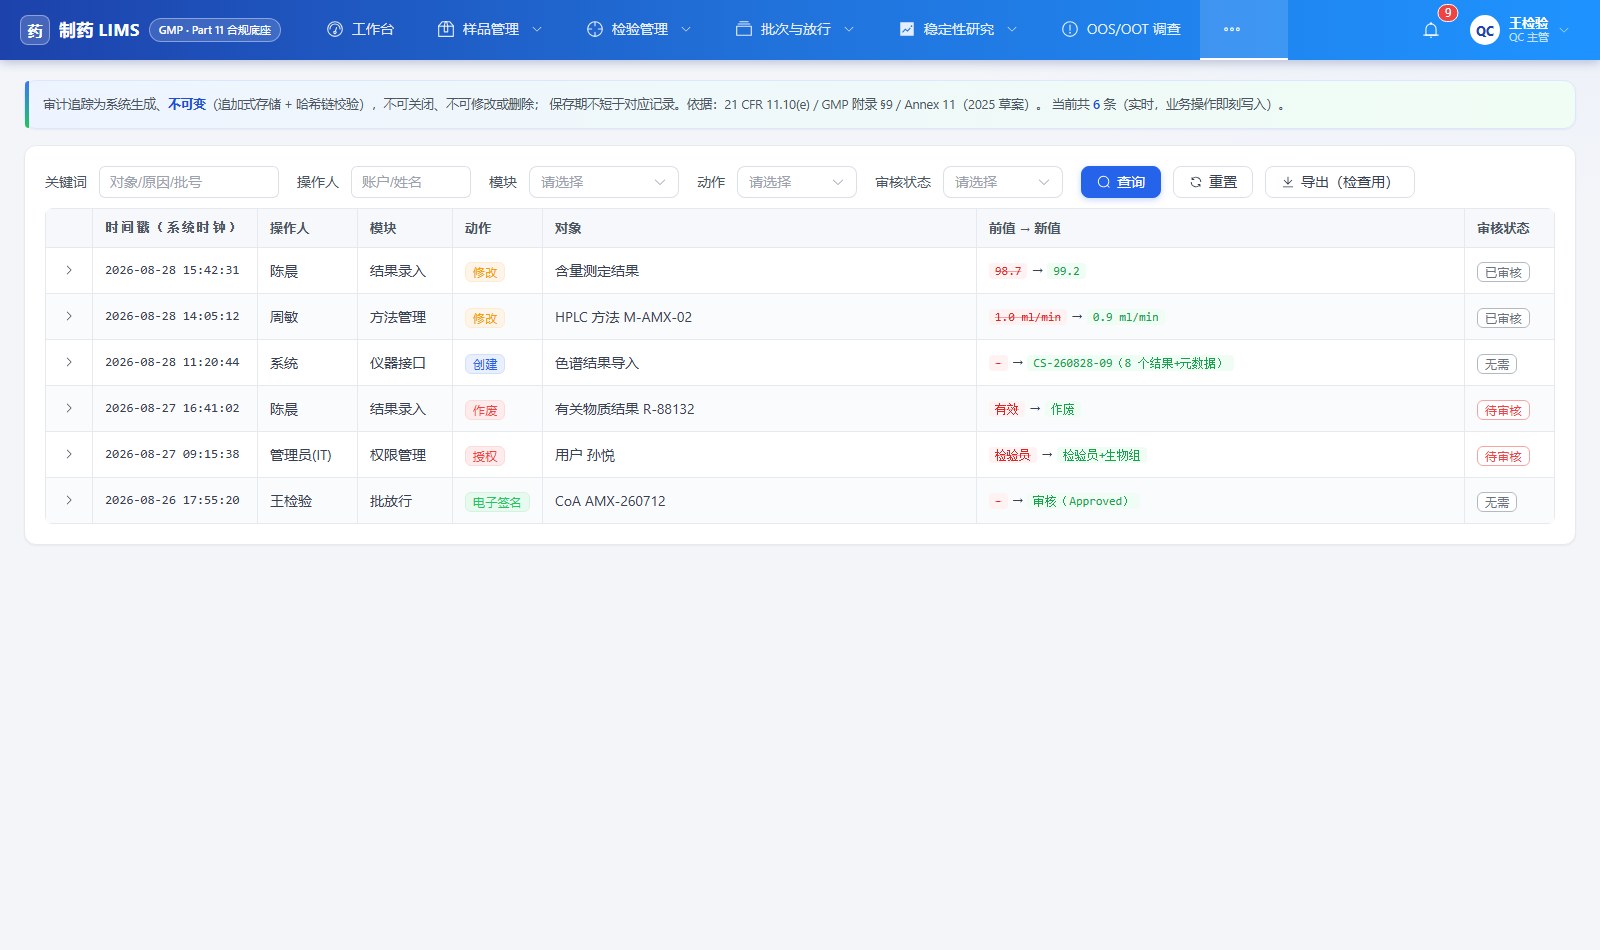
不可变审计追踪引擎字段级前后值 · 修改原因强制填写 · 哈希链追加存储 · 不可关闭
电子签名签名三要素(姓名+时间+含义)· 双组件认证 · 记录变更签名失效可见
IAM 与职责分离唯一账户禁共享 · SoD 规则引擎 · 定期权限复核留痕 · 最小权限
时钟治理统一 NTP 时钟源 · 操作员禁改时间 · 跨时区时间戳
数据生命周期管理禁止物理删除 · 备份恢复验证 · 归档可读性检查
验证支持包GAMP 5 · VMP / URS / IQ / OQ / PQ 文档模板 · 版本变更影响评估
核心业务模块
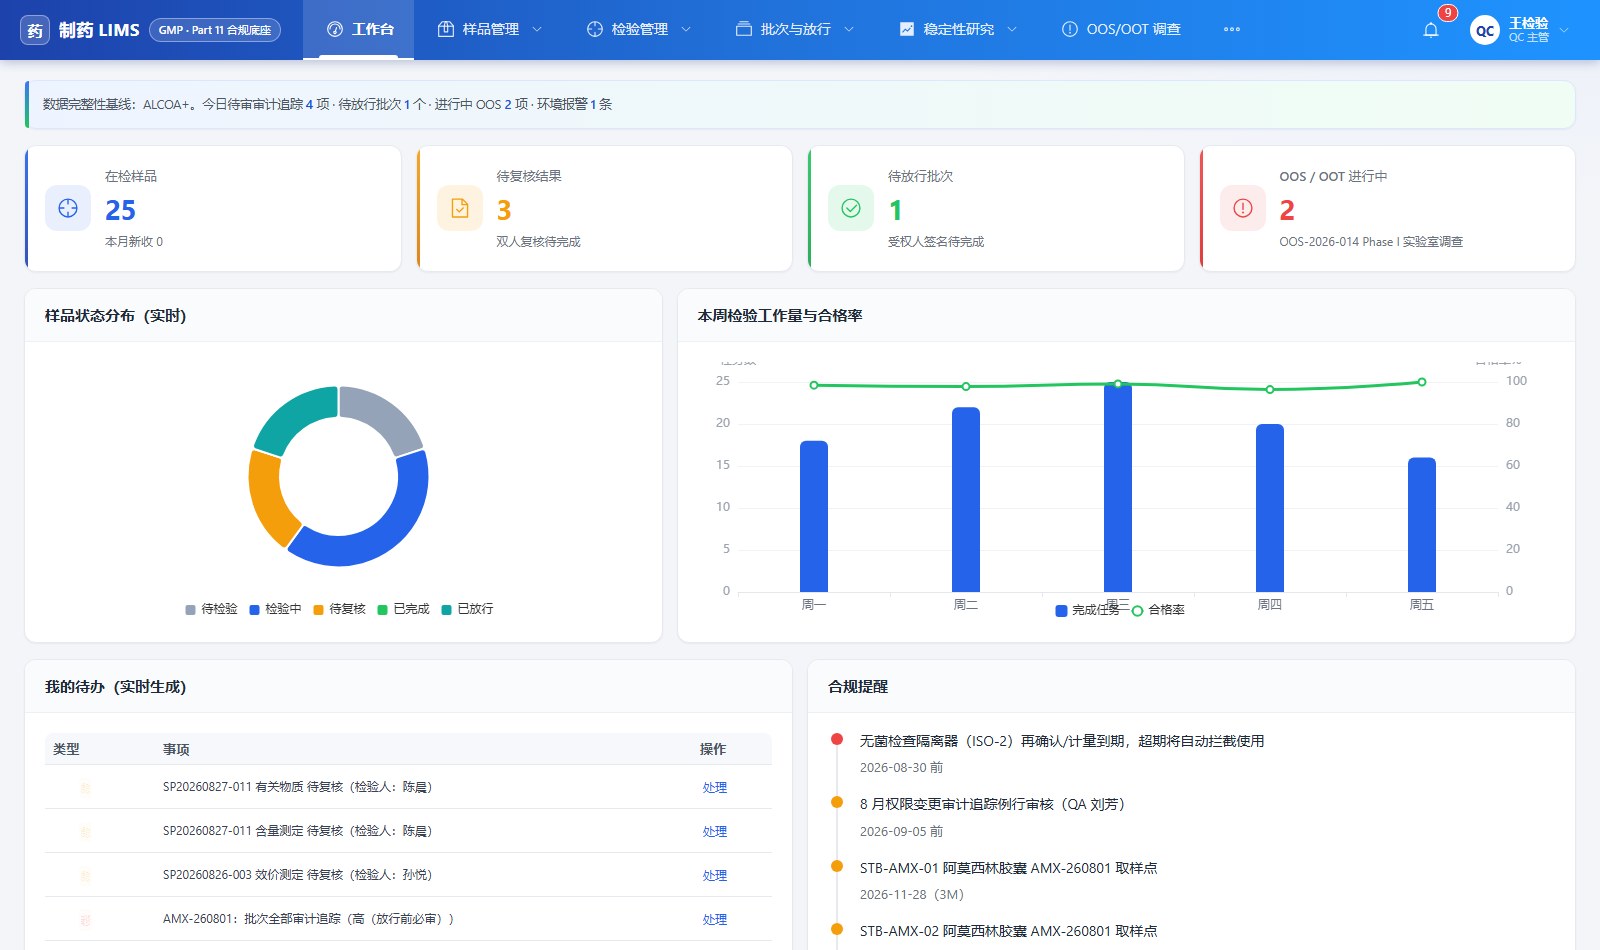
样品全生命周期条码 / RFID 接收→登记→分发→检验→留样→销毁全程追踪
检验执行药典方法库版本管理 · 限度自动判定 · 关键数据双人复核
批次管理与谱系批号贯穿原辅料→中间体→成品 · 谱系双向追溯 · 召回模拟
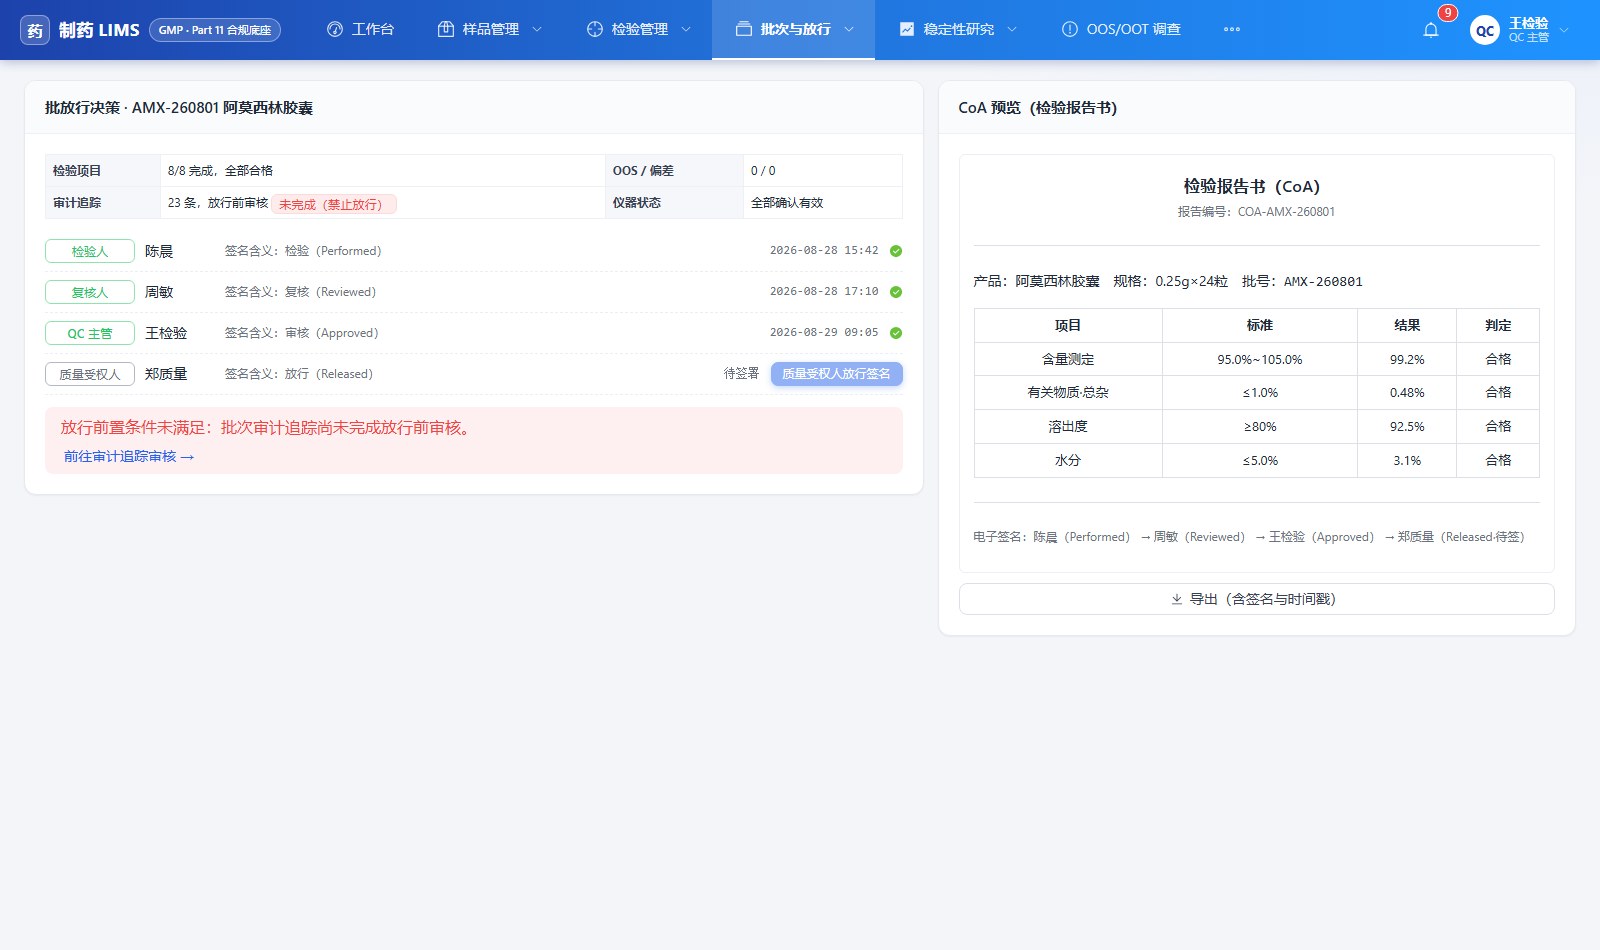
CoA 报告与放行模板引擎 · 检验→复核→质量受权人电子签名放行链
OOS / OOT 管理超标自动拦截 · Phase I→II 调查 · 重复进样控制 · CAPA 关联
稳定性研究ICH Q1 条件库 · 取样自动排程 · 温湿度箱接入 · 保质期推算
留样与标准品留样台账效期 · 对照品领用追踪 · 试剂 / 培养基 / 菌株管理
仪器确认与计量USP <1058> 4Q 确认 · 校准计划提醒 · 确认超期自动拦截
集成与扩展
- 分析仪器采集:万分之一以上天平自动采集,称量关键工序可追溯
- CDS / HPLC 集成:色谱原始数据 + 元数据 + 审计追踪导入,杜绝「只存打印件」缺陷
- 环境监测:冷库 / 稳定性箱温湿度自动监测接入,超限报警与记录存档
- 药品追溯码:20 位追溯码采集上传,「一物一码」对接 MAH 追溯系统
- 生物制药扩展包:细胞库 / 菌种库(MCB / WCB 谱系)、生物样本库盲态保护、配制记录
- AI 辅助(V2):审计追踪智能审核、OOS 根因辅助、趋势预警——结论始终由人出具
- 放行门禁:批次审计追踪未完成放行前审核时,受权人签名按钮系统级禁用
- 高保真原型已完成端到端流转验证:登记 → 检验 → 复核 → 放行 → 审计追踪全链留痕
AI 辅助能力(V2 路线图)· 演示对话
💊
质量受权人助手制药 QC LIMS · V2 规划能力预览
AI ASSIST
QD-20260901 这批含量测定 OOS,帮我梳理可能原因。
Phase I 调查辅助分析(供调查人参考,不作结论):
建议排查顺序:① 复测原溶液 → ② 核查柱效与系统适用性 → ③ 对照品溯源。
色谱柱 3 天前更换柱效报告已附,建议优先复核
对照品 12 天后到期建议同步溯源标定记录
环境温湿度 / 天平确认无异常记录
生成调查记录草稿
这批的审计追踪有异常吗?
已扫描本批 1,284 条审计追踪:
2 条积分参数修改✓ 均合规
均填写修改原因 + 双人复核无删除 · 无时间戳异常 · 无共享账号迹象
导出审核记录查看明细
试试:「近半年 OOS 趋势帮我画个图」
系统原型实拍